恒容弹式量热计
样品在密闭、刚性的燃烧弹中反应,周围水浴和量热器的温升 ΔT 由温度探头记录。量热器经标定后有总热容 Ccal:
qcal = CcalΔT qrxn = −qcal qV,rxn = ΔUrxn
LECTURE 06 · 2026/09/24
Thermochemistry: reaction enthalpy, Hess’s law, and calorimetry
热化学关注化学反应和物理变化伴随的热效应。若体系只做体积功,在恒压条件下,反应吸收或放出的热量与焓变相等;吸热时 ΔH > 0,放热时 ΔH < 0。焓是状态函数,所以只要初态、终态和条件相同,焓变与实际经过的路径无关。
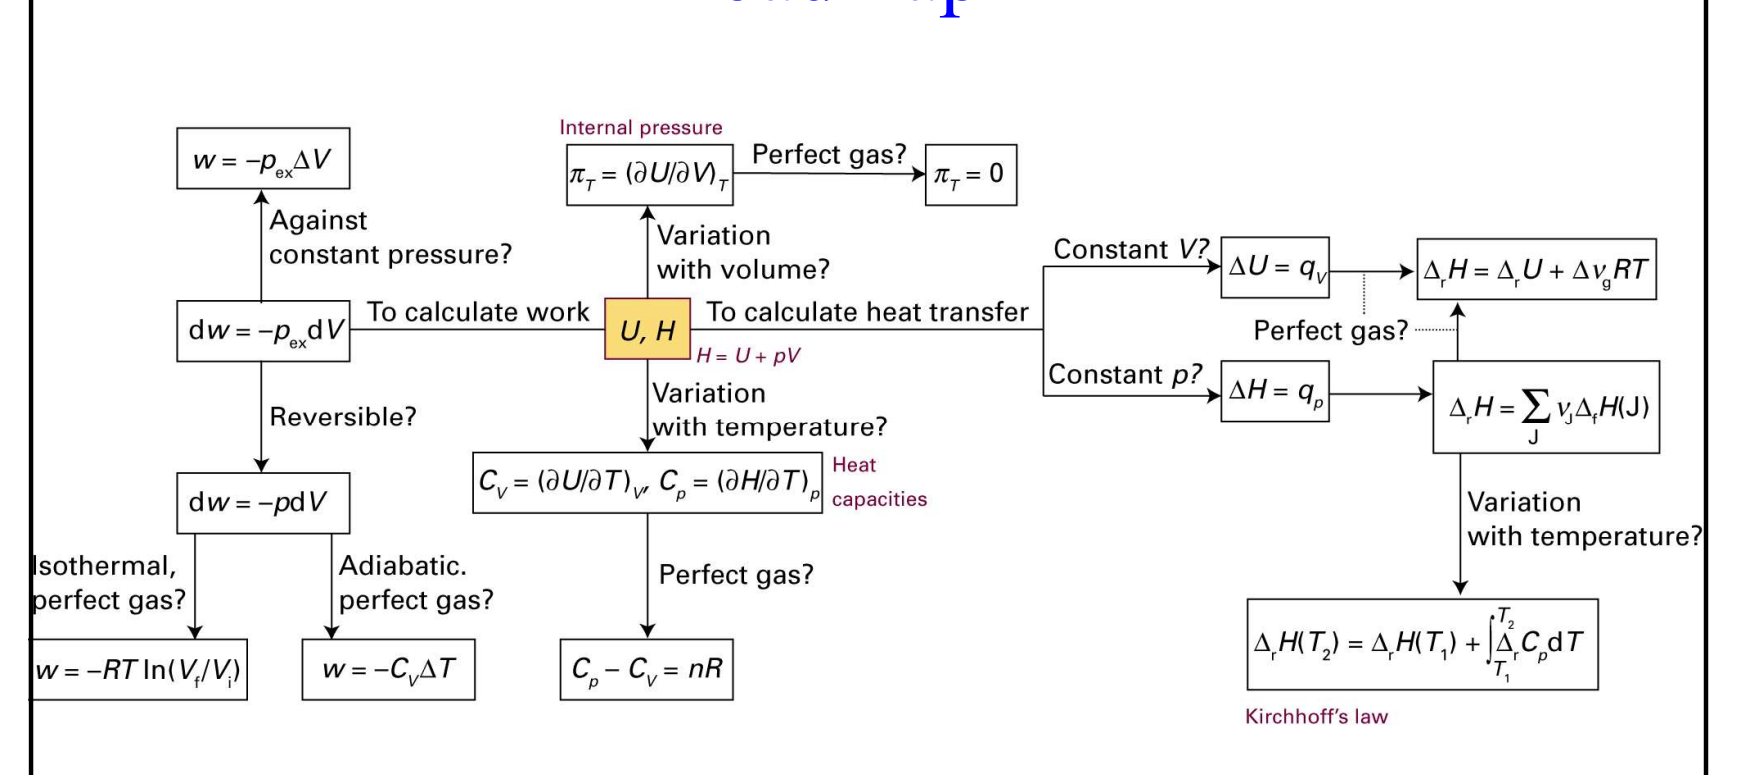
ΔH 是体系的焓变,不是“热量储存在体系里”。恒压下 qp = ΔH 的结论以仅有体积功为前提;若存在电功、表面功等其他功,还需单独处理。
标准态是给定温度下物质的标准参考状态,标准压力为 1 bar;标准态不等于“浓度一律为 1 mol·L⁻¹”。标准摩尔反应焓 ΔrH° 描述反应物和产物都处于各自标准态时,按所写反应式进行一次反应进度所对应的焓变。温度必须同时注明;常用参考温度是 298.15 K。
标准摩尔生成焓 ΔfHm° 是在指定标准态下,由元素的参考态生成恰好 1 mol 该化合物的标准反应焓。元素处于其参考态时,按约定 ΔfHm° = 0。
约定产物的化学计量数 νJ 为正、反应物为负,上式就可以统一写成代数和。若把反应倒过来,ΔrH° 变号;若将反应式整体乘以常数,焓变也乘以同一常数。
完全燃烧并生成液态水的配平反应为:
采用课件中的近似生成焓(单位 kJ·mol⁻¹):CO₂(g) 为 −393.5,H₂O(l) 为 −285.8,CH₄(g) 为 −74.8;O₂(g) 处于元素参考态,生成焓为零。
负号表示反应放热;这里每“摩尔反应”按方程式中 1 mol CH₄ 消耗来计。
因为焓是状态函数,一个总反应的焓变等于任何一组可行分步反应的焓变之和。实际反应不必真的沿这些步骤进行;只要代数相加后得到目标反应,焓变的和就等于目标反应焓变。
C₃H₆(g) + H₂(g) → C₃H₈(g) ΔH = −124 kJ·mol⁻¹
C₃H₈(g) + 5O₂(g) → 3CO₂(g) + 4H₂O(l) ΔH = −2220 kJ·mol⁻¹
H₂O(l) → H₂(g) + 12O₂(g) ΔH = +286 kJ·mol⁻¹
将三式相加,消去两侧相同的 C₃H₈、H₂ 和部分 H₂O 后:
先配平目标式;再决定哪些已知反应要反向、放大或缩小;逐项相加并消去中间物种;最后对焓变做完全相同的代数操作,并核对单位和“每摩尔反应”的基准。
物理变化也有焓变。汽化焓、熔化焓和升华焓分别记作 ΔvapHm°、ΔfusHm° 和 ΔsubHm°。例如课件给出水在沸点附近的汽化焓约为 +40.66 kJ·mol⁻¹,水在熔点附近的熔化焓约为 +6.01 kJ·mol⁻¹。反向相变的焓变大小相同、符号相反。
若要把液态水在低于沸点的温度升至气态水在高于沸点的温度,可沿一条方便的路径:先加热液体到相变温度,再汽化,最后加热蒸气。相变前后的显热由热容积分给出:
这里 T₁ < Ttr < T₂;积分区间内分别保持液相和气相。若温度区间内没有相变,反应焓随温度的改变量则由反应热容差的积分计算。
标准摩尔燃烧焓 ΔcHm° 是 1 mol 燃烧物完全氧化到指定稳定氧化产物时的标准反应焓。比较燃烧焓时,产物必须一致,例如碳通常完全氧化为 CO₂,而不是 CO;水的物态也必须一致。
对于相同的最终氧化产物,目标反应焓可由 Hess 定律求得:
aJ 和 bJ 是目标反应式中反应物与产物的正系数。思路是让目标反应物和目标产物分别燃烧到同一组终态,公共氧化产物抵消。
反应热容差等于产物热容总和减去反应物热容总和,均按化学计量数加权。在反应物、产物都不发生相变且组成不变的温区:
因此,从参考温度 T₁ 换算到 T₂:
若该温区内 ΔrCp° 可近似为常数,积分化为 ΔrH°(T₂) = ΔrH°(T₁) + ΔrCp°(T₂ − T₁)。若中途发生相变,需把路径分段,并加入相变焓;不能把热容积分跨过相变点而漏掉潜热。
课件以乙炔和空气的理想化完全燃烧为例。按每 1 mol C₂H₂ 计,反应式写为:
在恒压、绝热且无其他功时,外界没有热量交换,产物升温所需的显热来自反应焓。用 298 K 的生成焓,反应焓约为 −1255.5 kJ·mol⁻¹;把产物总热容近似为 0.399 kJ·K⁻¹(按每摩尔乙炔反应计),并假设热容在温区内不变:
计算假设完全燃烧、无散热、无解离且热容恒定。数千 K 下产物会发生解离,热容也随温度变化,因此真实绝热火焰温度通常低于这个简化估算。
样品在密闭、刚性的燃烧弹中反应,周围水浴和量热器的温升 ΔT 由温度探头记录。量热器经标定后有总热容 Ccal:
可用已知电功输入标定:电流 I、 电压 V 持续时间 t,对应电能 q = IVt;也可燃烧已知质量的标准物质。若量热器升温,qcal 为正,放热反应的 qrxn 为负。
由弹式量热计得到 ΔU 后,可在理想气体近似下换算为 ΔH。温度相同且气相只计理想气体时:
例如 4HCl(g) + O₂(g) → 2H₂O(l) + 2Cl₂(g),气体物质的量变化 Δngas = 2 − 5 = −3。若 298.15 K 时 ΔrU = −195 kJ·mol⁻¹,则理想气体修正后 ΔrH ≈ −202.4 kJ·mol⁻¹。
DSC 在程序控温下同时比较样品与参比物的热流差。升温速率 β 恒定时,温度随时间按 T = T₀ + βt 改变;基线附近的热流反映样品热容,熔融、结晶等热转变会出现峰。扣除基线后,对峰面积积分可得到相变焓。
因此看热分析曲线时,要先辨认基线和峰,再按仪器的纵轴定义积分;单看峰高不能代替焓变。DSC 适合小样品和宽温区的热转变分析,但结果仍依赖校准、升温程序和基线处理。
课件甲烷燃烧示例的文字式写成 CH₄ + 2O₂ → CO₂ + H₂O,少写了一个 H₂O 系数;按其约 −890 kJ·mol⁻¹ 的结果,应为 CO₂ + 2H₂O(l)。另一个 HN₃(l) 与 NO(g) 的例题,若直接代入课件列出的 −187.78、264.0 和 90.25 kJ·mol⁻¹,所得为 −896.28 kJ·mol⁻¹,而非课件所写 −892.3 kJ·mol⁻¹;请以原始数据表复核后再引用。