第一定律:允许哪些变化
以内能 U 为核心,判断变化是否满足能量守恒:孤立体系的内能保持不变。它识别的是“可允许的变化集合”。
LECTURE 07 · 2026/09/29
The Second Law: heat engines, entropy, and the Third Law
热力学第一定律是能量守恒的表述:它说明功与热是等价的能量传递方式,并允许热机在循环中把热转变为功。但它只给出“能量不能凭空产生或消失”,并不能说明为什么气体总是自发膨胀、热总是自发从高温流向低温、反应总是朝一个方向进行。第一定律回答“哪些变化是允许的”,第二定律才回答“在这些允许的变化中,哪一个会自发发生,以及平衡状态在哪里”。用课件的说法:第一定律是“不能凭空得到什么”,第二定律是“不能白拿”——收益总要付出折扣。
以内能 U 为核心,判断变化是否满足能量守恒:孤立体系的内能保持不变。它识别的是“可允许的变化集合”。
以熵 S 为核心,在可允许的变化中挑出真正自发的那些:孤立体系的熵在自发变化中增加。
自发变化的方向与体系的总能量无关,而取决于能量分布的方式。绝热容器中理想气体向真空膨胀时 ΔU = 0,能量总量没变,但能量分布变得更无序,变化仍然自发——这正是第二定律要刻画的内容。
热机是第二定律的历史起点。18—19 世纪蒸汽机(James Watt,1796)把燃料的热经工作物质(蒸汽)膨胀转化为机械功:工作物质冷却后被排出,活塞回到原位,然后再次膨胀,如此循环。热机从高温热源吸热,把其中一部分转化为功,其余排入低温热源。
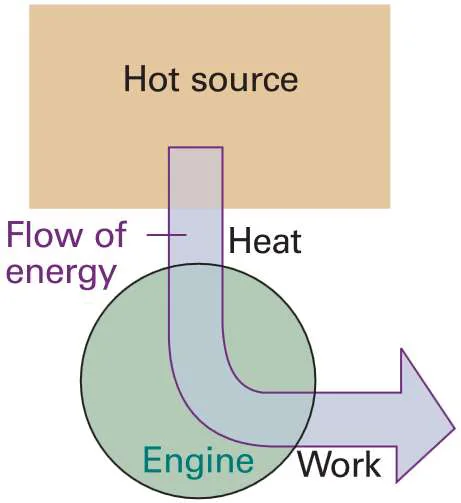
热库(reservoir,热源或热壑)是一个温度均匀的巨大体系,无论从中取出或向它加入多少热,它的温度都不改变;真实体系只能近似它。热机每完成一个循环,工作物质回到初态,故 ΔU = 0,于是
约定热机吸热为正,则 qh > 0、qc < 0。热机效率定义为输出的功与从高温热源吸收的热之比:
由于 qc < 0,只要热机是循环工作的,就必有 ε < 1。历史上人们曾希望通过改进机械设计(减少摩擦等损失)使 ε 趋近 1,但这一目标被更根本的原因所否决——这就是第二定律。
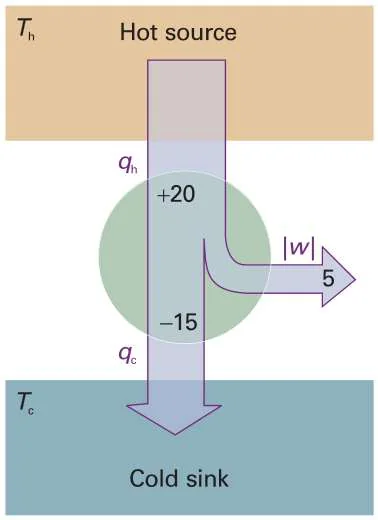
第二定律有多种彼此等价的表述,它们都指向同一个事实:热与功的相互转化是不对称的。
等价说法:不可能设计一台循环工作的机器,其唯一效果是从热库取热并对外做等量的功。热机必须同时向低温热源排热。
这正是制冷的代价:把热从低温搬到高温必须消耗功,制冷机不是第二类永动机。
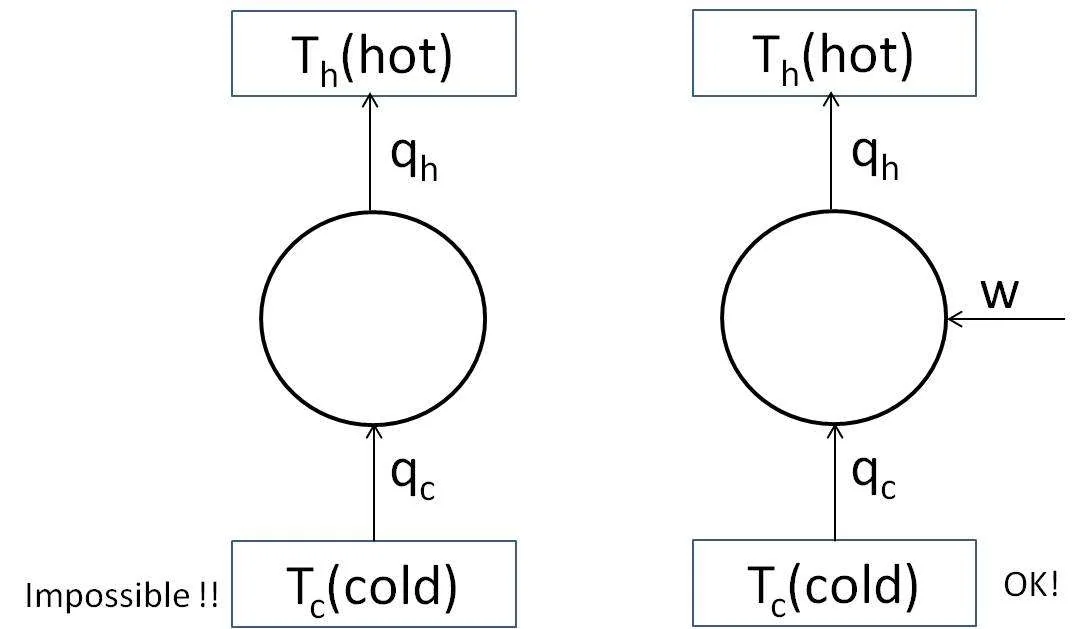
课件还把 Clausius 表述写作另一种形式:一切自发过程都是不可逆的,例如热自发地由高温流向低温且不可逆。此外 Boltzmann 的表述是:对绝热封闭体系,熵永不减少,因此高度有序的状态非常不可能;Planck 的表述是:第二类永动机不可能。这些说法彼此等价,只是选用了不同的观察角度。
课件提出一个反问:理想气体等温膨胀时热不是几乎全部变成功了吗?答案是:此时体积增大、状态改变了,这不是循环过程,因此不满足“唯一结果”这一前提。功可以 100% 转变成热;热转变成功即使达到 100% 也违反第二定律,除非同时有其他效应发生。
Carnot 循环是理想化的可逆循环,以理想气体为工作物质,由两条等温线和两条绝热线组成:A→B 在 Th 下等温可逆膨胀;B→C 绝热可逆膨胀降温到 Tc;C→D 在 Tc 下等温可逆压缩;D→A 绝热可逆压缩回到初态。
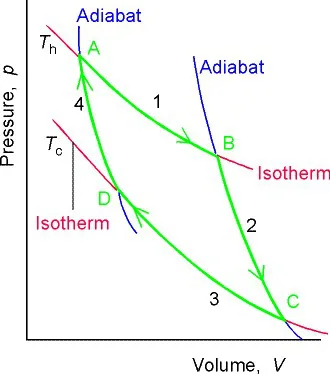
理想气体绝热可逆过程满足 TVγ−1 = 常数,对两条绝热线分别有 ThVBγ−1 = TcVCγ−1 与 ThVAγ−1 = TcVDγ−1。两式相除得到关键关系:
逐步计算四步的 w、q 与 ΔU 并求和,可发现一个漂亮的结果:总功正比于两个温度之差,而整圈的内能变化为零。
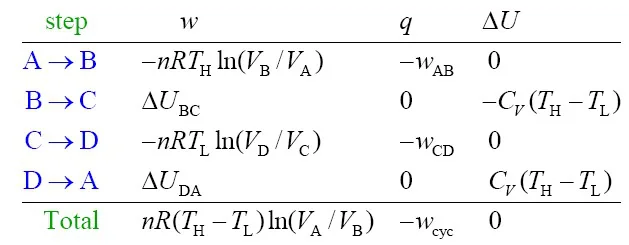
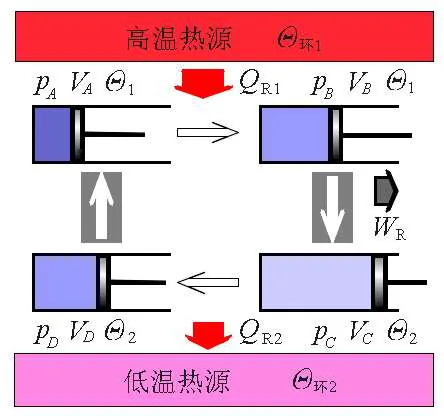
把总功与吸热相除,得到 Carnot 循环的效率只依赖两个温度:
温度必须用热力学温标。要提高效率只有两条路:加大两个热源的温度差,或降低低温热源的温度。当 Tc = 0 时 ε = 100%,但第三定律将指出这一极限无法达到。
课件用反证法给出一个重要推论。设两台可逆热机 A 与 B 工作在同一对热源之间,假设 εA > εB,把 B 反向运行作为制冷机,并把 A 输出的功驱动 B。由于 A 产出的功多于 B 反向运行所需的功,多出的部分可对外做功 w′。
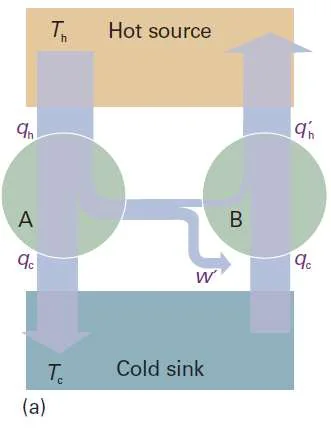
于是净结果是:低温热源热量的收支恰好抵消,高温热源净失能,而系统对外净输出了功——这相当于把热直接变成了功而不需要低温热源,违反第二定律。因此最初的假设不成立,只能是 εA ≤ εB。把 A 反向运行又得到 εB ≤ εA,两者合起来给出 εA = εB。
在两台热机工作于同一对温度之间时,没有任何热机比可逆热机更高效。因此 ε ≤ εr:可逆循环取等号,不可逆循环取小于号。也就是说,从给定的一份热量中获得的最大功,必须由可逆热机给出;而且所有可逆热机的效率都相同,与工作物质和循环构造无关,只由两个温度决定。
这个结论还有一个推论:任何循环的 εir < εr,也就是“实际热机永远达不到 Carnot 效率”。可逆热机是真实热机的理想化上界,而不是可实现的机器。
把 Carnot 循环的效率表达式改写,就得到一个不依赖工作物质的关系式(热温商):
进一步地,任意可逆循环都可以用一连串小 Carnot 循环任意逼近:作一系列只由绝热线与等温线组成的窄循环,使每个小循环与原来循环的相应片段做功相同。相邻小循环之间有一段等温线与下一循环的等温线重合,正反两次的功相互抵消,只有最外缘的片段保留下来。因此对任意可逆循环都有
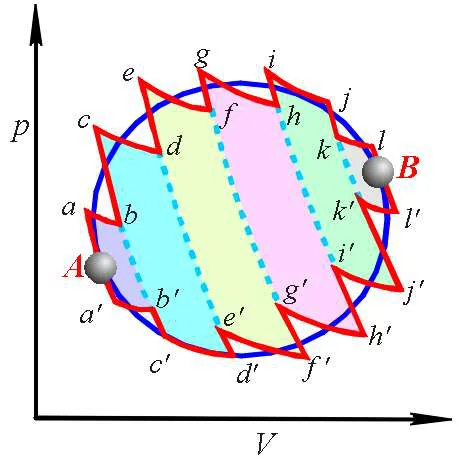
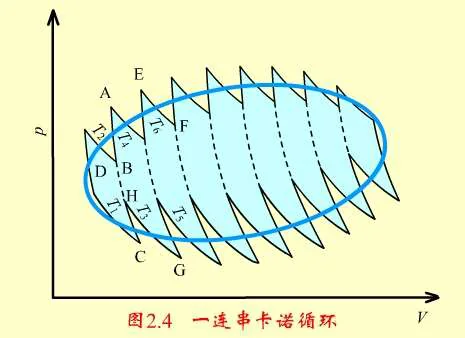
对任意两个状态 A、B,沿不同可逆路径积分必然给出同一个值:若沿 R1 与 R2 分别从 A 到 B,则 ∮ dqr/T = 0 展开后给出两条路径的积分相等。这说明 dqr/T 只依赖始末态、与路径无关,即它是某个状态函数的全微分。这个状态函数就是熵:
这就是熵的热力学定义。熵的单位是 J·K−1,摩尔熵的单位是 J·K−1·mol−1(与 R 相同)。另一方面,从微观角度看无序程度由微观状态数 W 描述,Boltzmann 公式给出
其中 k 是 Boltzmann 常数,W 是体系的微观状态数。自发变化总是朝着微观状态数更多、能量分布更无序的方向进行,这与“熵增加”是同一件事的两种说法。
对不可逆循环,同样的推理给出 ∮ dq/T < 0。考虑从状态 A 到状态 B 的一个不可逆变化,再沿一条可逆路径从 B 返回 A,构成一个不可逆循环:
把两种情形合并,就得到 Clausius 不等式:
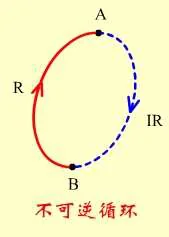
这个不等式是第二定律的紧凑数学形式,后面的自发判据与熵变计算都由它推出。
对孤立体系,q = 0,于是 dS ≥ 0。把体系与环境合起来记作“总”,即
这就是第二定律的熵表述:孤立体系的熵在自发变化过程中增加。热力学上不可逆的过程必然是自发的,并一定伴随 ΔSiso > 0。反过来说,只要某个变化使孤立体系的总熵减小,它就绝不会发生。孤立体系达到热力学平衡时,熵取最大值。
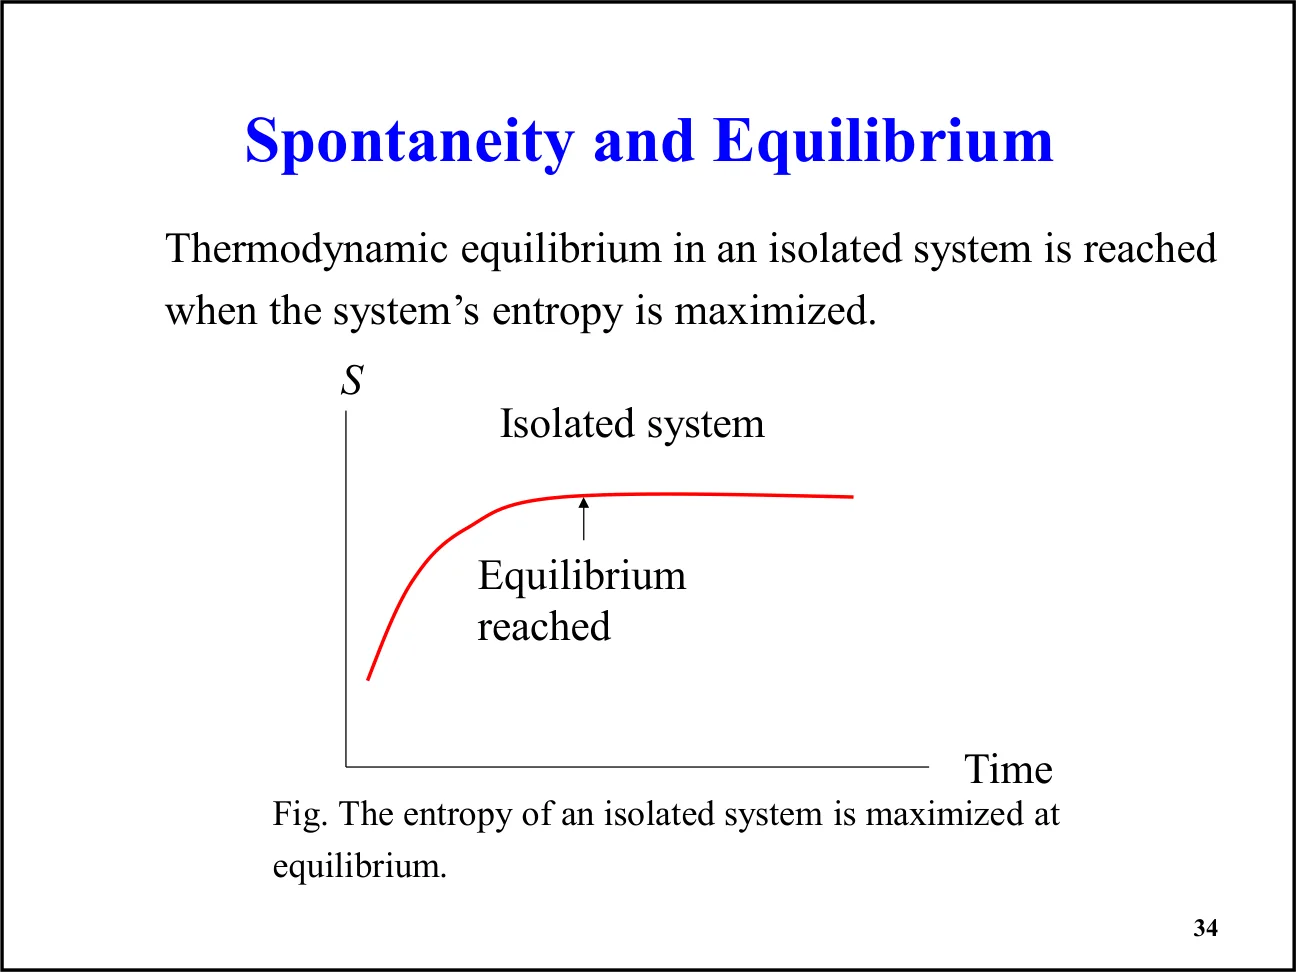
ΔSiso 是自发性的判据,注意它必须包含环境的熵。只看体系的熵变不足以判断方向:例如水结冰时 ΔSsys < 0,但在凝固点以下这个过程仍然自发,因为放出的热使 ΔSsur 足够大,总熵仍然增加。
因为熵是状态函数,ΔS 只依赖始末态,所以计算遵循固定三步:先确定初态与终态;再设计一条方便的可逆路径(实际过程可逆与否无关紧要);最后沿该路径积分 dS = dqr/T。
环境的熵变另有捷径。环境通常被当作巨大的热源或热壑,其温度可视为恒定且不因体系内部的变化而改变状态,因此它与体系之间的热交换可以按可逆处理:
注意这里用体系的真实热效应(可逆或不可逆皆可)除以环境温度,不需要为环境另设路径。实际需要分类处理的过程有:理想气体的膨胀与压缩(等温、等压、等容、一般 pVT 变化与混合)、相变,以及固体和液体的变温。
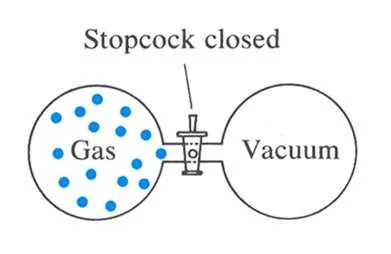
理想气体等温膨胀时 ΔU = 0,故 qrev = −wrev = nRT ln(Vf/Vi),于是
由于 S 是状态函数,这个表达式对可逆与不可逆变化同样成立。两种极端情形值得对比:若膨胀是可逆的,则环境的熵变恰好与体系相反,ΔStot = 0;若气体向真空自由膨胀(w = 0)且温度不变,则 q = 0、ΔSsur = 0,因此 ΔS > 0 且过程自发。
变温过程的熵变由热容的积分给出。等压与等容分别在 Cp,m、CV,m 于温区内为常数的条件下得到简洁形式:
若温度、压力、体积同时改变,可任选两步组合,用状态函数性质把两段相加:
25 °C、1.00 atm 下 500 cm3 的氩气膨胀到 1000 cm3,同时升温到 100 °C。求 ΔS。
先由理想气体方程求物质的量:n = pV/RT = 0.0204 mol。因熵是状态函数,可设计两步路径。
第二步为等容可逆升温。单原子理想气体 CV,m = Cp,m − R = 12.48 J·K−1·mol−1,温度由 298 K 升到 373 K:
结果为正值,符合体积增大且温度升高都使无序程度增加这一预期。
恒温恒压下两种理想气体混合,可视为各自向对方腾出的体积做可逆膨胀。设摩尔分数 XB = nB/n,则
因为 0 < XB < 1 时 ln XB < 0,所以混合熵恒为正值——理想气体混合总是自发的,这是熵驱动的典型例子。
物质熔化或汽化时分子有序程度改变,因此相变必然伴随熵变。在正常的相变温度 Ttrs 下,两相处于平衡,热交换可逆;恒压时 q = ΔtrsH,故摩尔相变熵为
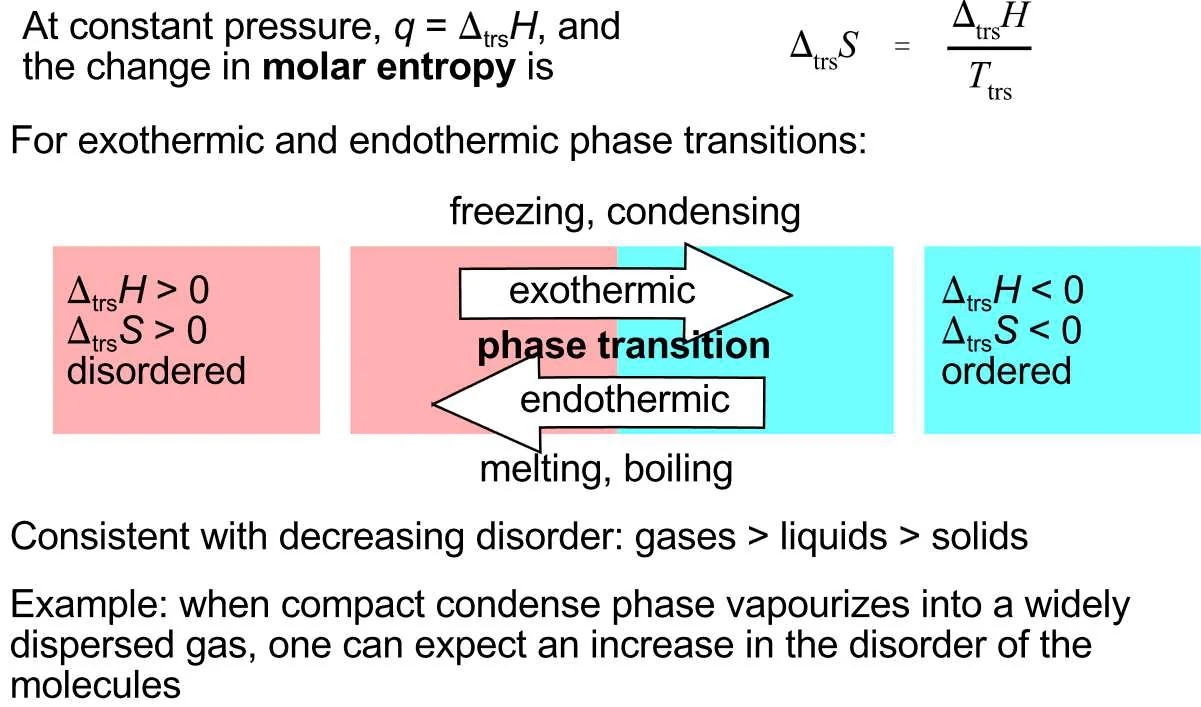
符号规律与有序程度一致:熔化、汽化吸热且 ΔS > 0(更无序);凝固、冷凝放热且 ΔS < 0(更有序)。就物质形态而言,无序程度大致是气体 > 液体 > 固体。例如凝聚相汽化成高度分散的气体,可预期分子无序程度明显增加。
若过程发生在偏离 Ttrs 的温度(例如 -10 °C 的过冷水结冰),它不是可逆过程,上式不能直接套用。此时必须设计一条经由正常相变温度的可逆路径,把过程拆成“升温到 Ttrs → 在 Ttrs 相变 → 降温到目标温度”三段,即 ΔS = ΔS1 + ΔS2 + ΔS3。
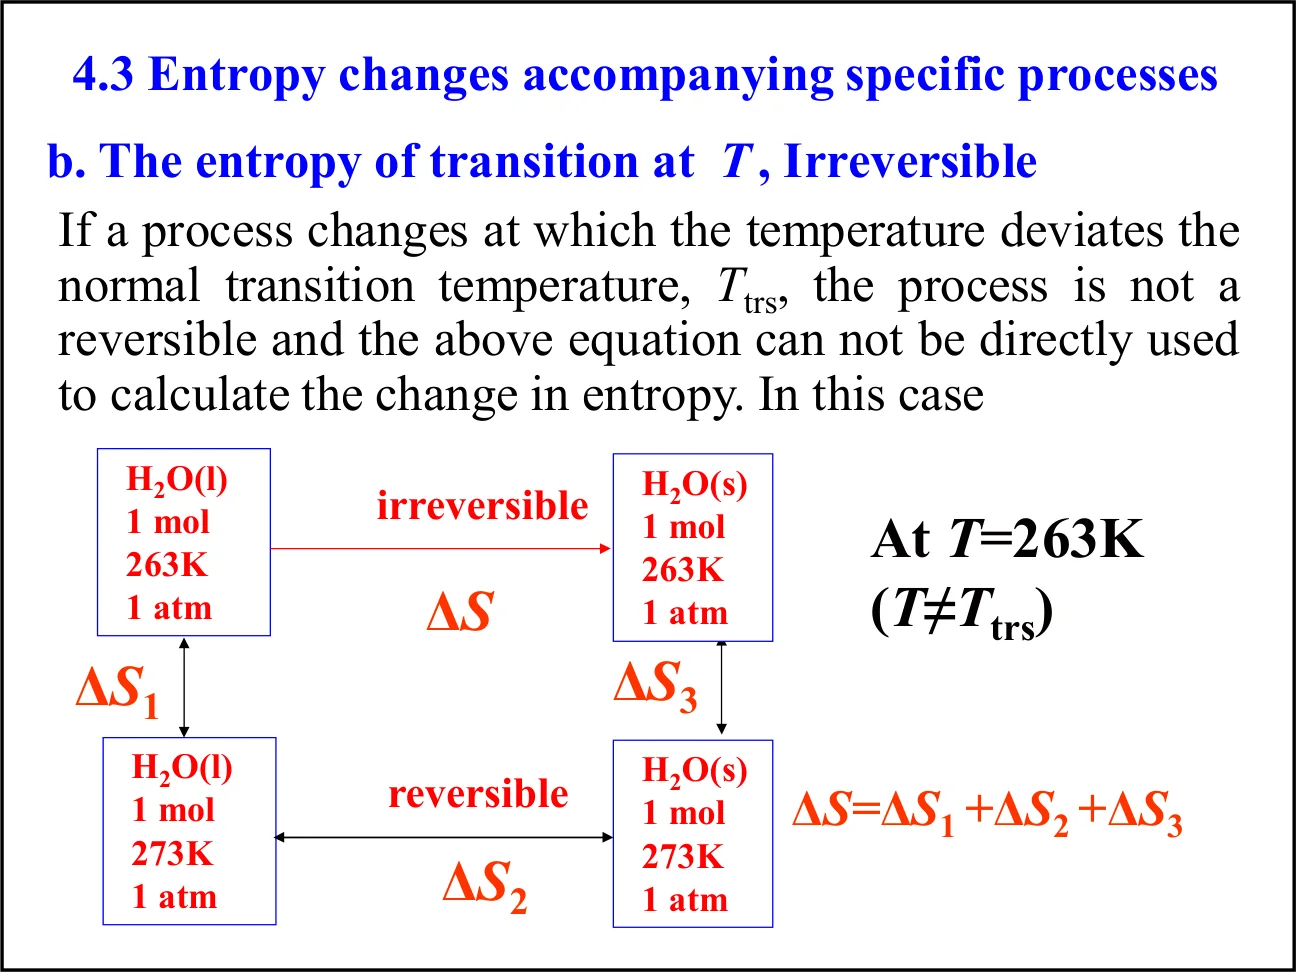
求 10.0 g 过冷水在 −10 °C、1.00 atm 下转变为同温同压冰的 ΔS。冰与过冷水的平均 Cp 分别为 2.09 与 4.23 J·g−1·K−1,冰的熔化焓为 333.6 J·g−1。
总熵变为负,说明体系变得更有序;该过程能自发是因为放出的凝固热使环境熵增加更多,ΔSiso 仍为正。
对汽化焓与汽化熵,课件给出 Trouton 规则这一经验规律:大多数液体的标准汽化熵近似相同,约为 85 J·K−1·mol−1,于是可由沸点估算汽化焓 ΔvapH° ≈ Tb × 85 J·K−1·mol−1。
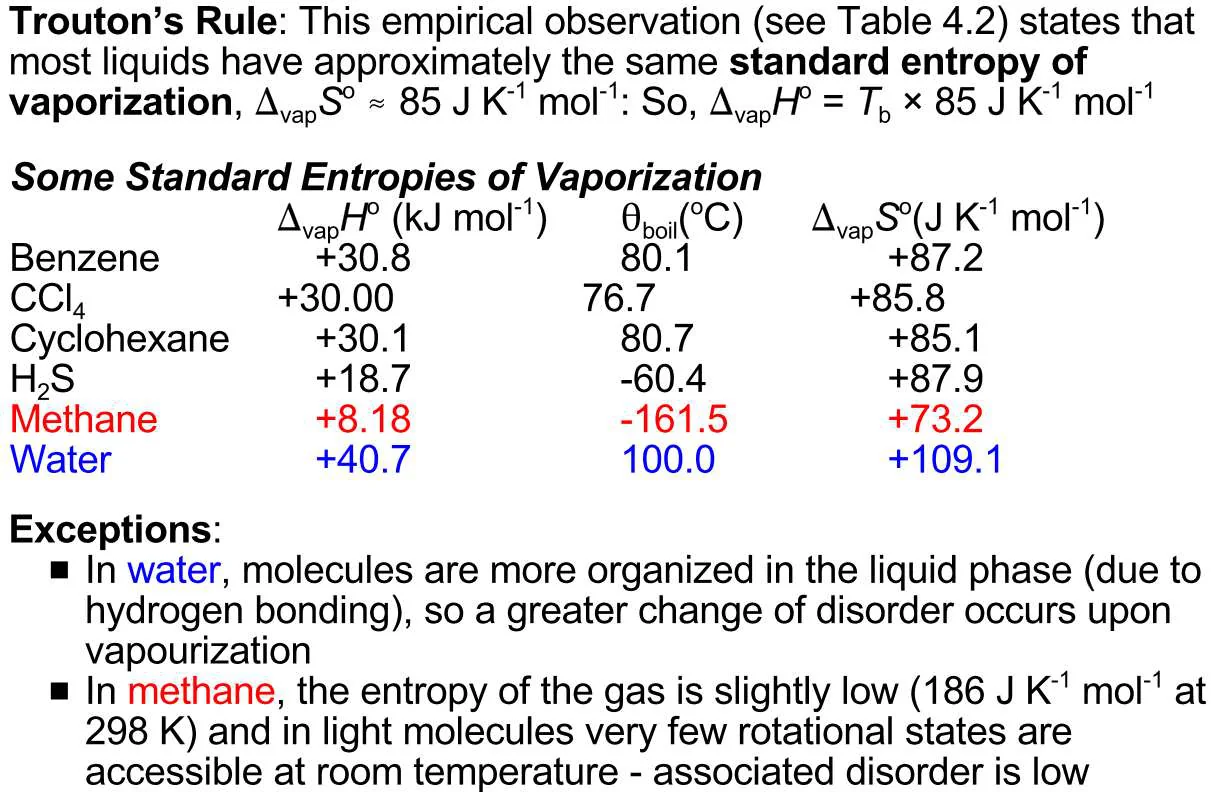
例外有明确的微观原因:水在液相中因氢键而排列较有序,汽化时无序程度的增加更大,故 ΔvapS° 偏高;甲烷等轻分子的气相转动状态在室温下可及数目很少,气相熵偏低,于是该值偏小。可见 Trouton 规则是经验近似,遇到强氢键或小分子时需要具体分析。
要在很宽的温度范围内确定熵,必须同时计入相变处的熵变和相变之间的变温熵变。由于熵可以逐段相加,对具有固、液、气三态的物质:
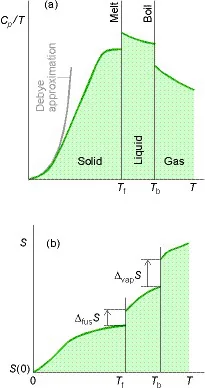
换言之,熵等于 Cp/T 曲线下直到相应温度的面积,再加上途中每一个相变的熵。式中各项多数可由量热实验测得,也可由计算得到。
极低温下 Cp 的测量很困难,课件给出 Debye 外推法:尽可能测到低温,在其下假定热容正比于 T3,即 Cp = aT3,从而
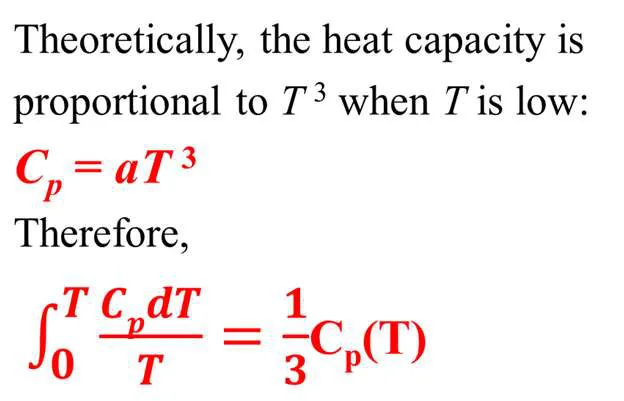
某固体在 10 K 时的摩尔 Cp 为 0.43 J·K−1·mol−1。按 Cp = aT3 求系数,再由上一式估算该温度下的熵。
剩下的问题正是 S(0) 等于多少——这由第三定律回答。
从分子层面观察:在 T = 0 K 时热运动能量已被完全冻结;在完美晶体中所有原子(离子)都处于规则均匀的排列,只有一种排布方式,即 W = 1。由 S = k ln W 可知此时熵为零。若晶体中存在取向无序(例如 CO 分子可正反两种朝向、OC 与 CO 混排),则 W > 1、剩余熵不为零,所以第三定律的成立前提是“完美晶体”。
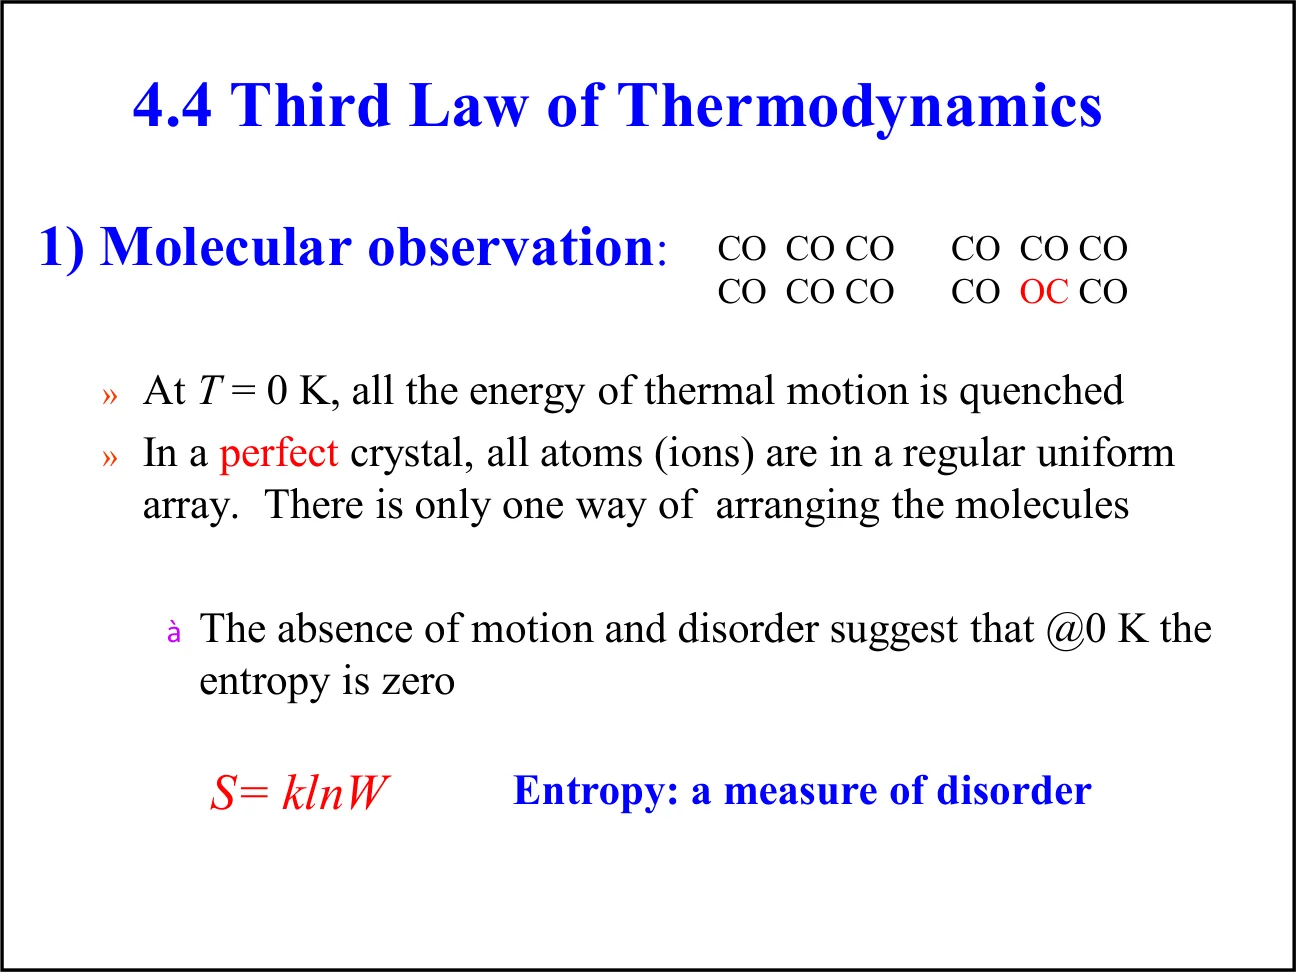
Nernst 热定理(1906)指出:任何物理或化学变化所伴随的熵变,在温度趋于零时趋于零,即 ΔS → 0(T → 0),前提是所涉及的物质都是完美晶体。若所有完美晶体元素在 T = 0 时 S = 0,则化合物的生成(一种化学变化)也要求所有完美晶体化合物在该温度下熵为零——这个推论就是第三定律。
Planck(1911)的表述:所有完美晶体物质在 T = 0 K 时的熵为零,即 S(0) = 0。它只意味着所有完美物质在该温度下具有相同的熵,把这个共同值取作零是一种方便的选择,并且与分子层面的观察一致。等价说法:无论采用何种过程,也无论怎样理想化,都不可能经过有限步骤把任何体系的温度降到绝对零度。
课件用绝热去磁说明为什么达不到绝对零度:顺磁物质中未成对电子的取向随外磁场排列,因此①在等温环境下加磁场,电子取向有序化,S 下降;②在绝热环境下撤去磁场,取向被保留而 S 不变,温度随之下降。重复这两步可以逐次降温,但温度越低,每一步能降低的幅度越小;在步骤数趋于无穷的极限下 T → 0 K,而这个极限永远无法真正到达。
以 S(0 K) = 0 为基准,物质在温度 T 的标准状态下所具有的熵称为第三定律熵或标准熵 S°(T),其完整表达式正是上一节热容积分的分形式:
这是一个重要的区别:焓和内能没有绝对值,只有变化量;而熵可以借助第三定律定出绝对值,所有计算中都直接使用它。课件给出的 298 K 标准摩尔熵数据(J·K−1·mol−1):石墨 5.7、金刚石 2.4、碘 I2(s) 116.1;液态苯 173.3、水 69.9、汞 76.0。可以看到同一种元素的不同晶型熵不同(石墨 > 金刚石),液体的熵大于同温下的固体,分子越复杂、越柔软,熵越大。
标准反应熵定义为产物与反应物各自处于标准状态时摩尔熵之差,按化学计量数加权:
反应 H2(g) + 12O2(g) → H2O(l),各标准摩尔熵为 Sm°(H2O, l) = 69.9、Sm°(H2, g) = 130.7、Sm°(O2, g) = 205.0 J·K−1·mol−1。
结果为负,原因很直观:反应由气相变为液相,分子无序程度下降。
反应熵同样随温度变化。在反应物和产物均不发生相变的温区内,把生成物与反应物的热容差按化学计量数加权,得到与 Kirchhoff 定律形式相同的关系:
课件以 CO(g) + 2H2(g) → CH3OH(g) 为例,给出三种气体的 Cp,m 为 29.04、29.29 与 51.25 J·K−1·mol−1,要求把 298 K 的反应熵换算到 423 K。先求反应热容差:
ΔrCp° 为负且视为常数,则升温使反应熵变得更负:ΔrS°(T) = ΔrS°(298 K) + ΔrCp° ln(T/298 K)。若取 298 K 的标准摩尔熵 CO(g) 197.7、H2(g) 130.7、CH3OH(g) 239.8 J·K−1·mol−1,则 ΔrS°(298 K) = 239.8 − 197.7 − 2 × 130.7 = −219.3 J·K−1·mol−1,代入 423 K 得 −219.3 − 36.37 × ln 1.419 ≈ −232.0 J·K−1·mol−1。该反应把 3 mol 气体变成 1 mol 气体,熵大幅减小,与计算结果一致。
课件的章节提纲列出了 4.6 Helmholtz 能与 Gibbs 能、4.7 标准摩尔 Gibbs 能,并在第 22、34 页重复出现,但本讲稿实际只推进到第三定律与标准摩尔熵,未对这最后两节展开。它们应属后续课程内容。
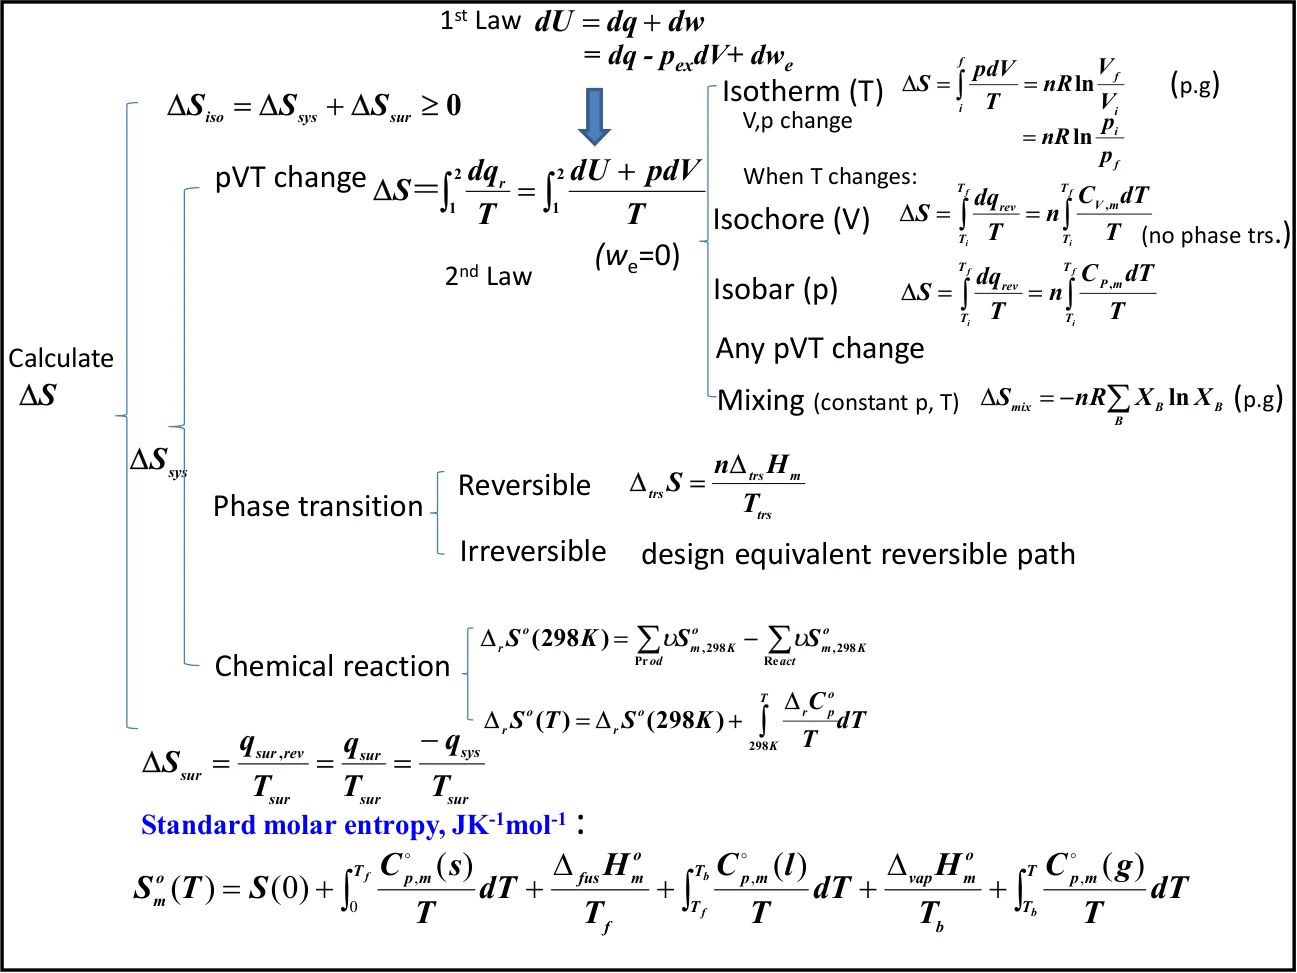
课件用一张图把全部熵变计算串了起来:总判据是 ΔSiso ≥ 0,它由 ΔSsys 与 ΔSsur 两部分组成;体系的熵变按 pVT 变化、相变、化学反应三条分支处理,环境部分则统一用 −qsys/Tsur 求得。
2.00 mol 双原子理想气体在 250 K 下被可逆绝热压缩到 300 K。已知 CV,m = 27.5 J·K−1·mol−1,求 q、w、ΔU、ΔH 与 ΔS。
过程可逆且绝热,故 q = 0。由于 ΔS = ∫dqrev/T 而 dqrev = 0,所以
对理想气体 Cp,m = CV,m + R = 27.5 + 8.314 = 35.814 J·K−1·mol−1,于是
注意这里的 ΔS = 0 是“可逆绝热”的直接结果,而不是“温度不变”所致——温度确实升高了,但熵变仍为零,这正是可逆绝热过程的特征。
2.75 kg 铜在恒压下由 330 K 冷却到 275 K。已知铜的摩尔质量 63.54 g·mol−1、Cp,m = 24.44 J·K−1·mol−1,求放出多少热以及样品的熵变。
负号表示样品变得更有序。环境吸收了 −q 的热量,其熵增加更多,因此总熵仍然增加。
① 第 4 页把 Clausius 表述与 Kelvin–Planck 表述写成一句合并句,用括号并列了两种备选措辞,容易读错归属,正确含义见本课第 3 节。② 课件多处把 Planck 拼作 “Plank”。③ 第 13 页与第 19、21 页为中文教材插图与重复的总结页,其中第 13 页插图带有教材水印,本课配图已改用同一逻辑的课件原图。④ 第 36 页 “280 pK” 指 280 皮开尔文(pK = 10−12 K),是 2001 年诺贝尔物理学奖相关的玻色–爱因斯坦凝聚实验温度量级。⑤ 第 39 页例题只给出三种气体的 Cp,m 与 298 K→423 K 的换算式,298 K 的反应熵需另查标准摩尔熵表;本课正文所用的 197.7、130.7、239.8 J·K−1·mol−1 取自 Atkins 数据表,请与课程指定教材核对。